PMCF – Seguimiento clínico poscomercialización
El PMCF, o seguimiento clínico posterior a la comercialización tras la primera puesta en el mercado de un producto sanitario, describe el proceso que lleva a cabo una empresa para evaluar si un producto sanitario ofrece el rendimiento necesario en el marco de su finalidad prevista, y de qué manera lo hace. – En resumen, ¡el fabricante debe demostrar de forma válida que el producto sanitario es eficaz!
Los fabricantes llevan a cabo una evaluación clínica de conformidad con los requisitos establecidos en el artículo 61 y en el anexo XIV, lo que incluye también un seguimiento clínico posterior a la comercialización.
(Reglamento (UE) sobre productos sanitarios 2017/745, art. 10, apdo. 3)
¡Esto deja claro que los productos sanitarios siempre deben tener una eficacia demostrada!
¿Es usted usuario de la microterapia de Luxxamed y le interesa participar en el estudio?
En ese caso, solo tiene que enviar un breve correo electrónico a pw (at) luxxame.de. ¡Los participantes en el estudio recibirán como compensación por su participación un suministro periódico de electrodos adhesivos!
PMCF en los dispositivos de microcorriente de Luxxamed
En Luxxamed GmbH, como empresa certificada según la norma ISO 13485, apostamos por los estudios, más concretamente por los estudios de usuarios. Para ello, los usuarios de los dispositivos de microcorriente de Luxxamed (médicos, fisioterapeutas, naturópatas y terapeutas ocupacionales) pueden participar en un estudio de PMCF. En la sección privada de la página web de Luxxamed GmbH, hemos elaborado un cuestionario específico para este fin.
Los usuarios no tardan más de 3-5 minutos en rellenar el cuestionario de forma digital. En 2021 se llevó a cabo la última evaluación a partir de un total de 1.417 tratamientos individuales. ➡ Accede aquí al estudio
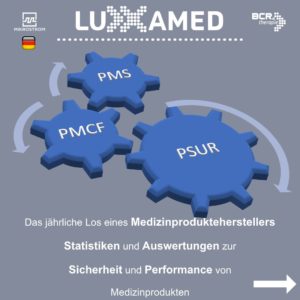
De conformidad con el MDR, los fabricantes deben llevar a cabo una evaluación clínica y un seguimiento tras la comercialización del producto (Reglamento (UE) 2017/745, art. 10, apdo. 3). La evaluación clínica es obligatoria para todos los productos sanitarios de la clase de riesgo IIa, sin excepción. Debe llevarse a cabo siguiendo un procedimiento definido con precisión por el fabricante. Los principios de este procedimiento de evaluación del rendimiento clínico consisten en una evaluación crítica de la literatura científica especializada y en la demostración de que el producto objeto de evaluación es equivalente al producto al que se refieren los datos de dicha literatura. La base para determinar la equivalencia son la finalidad de los productos, así como los requisitos de seguridad y de rendimiento, que deben ser similares. Además, en el anexo XIV del MDR se enumeran otras características que deben tenerse en cuenta para evaluar la similitud de los productos sanitarios en el marco de una evaluación clínica. Allí se establece que los productos deben ser equivalentes desde el punto de vista técnico y biológico. La equivalencia técnica significa que el diseño, las especificaciones y las propiedades físico-químicas de los productos —por ejemplo, su emisión de energía o los algoritmos de software subyacentes— deben ser equivalentes. A nivel biológico, la comparabilidad debe evaluarse en cuanto al contacto y la interacción con tejidos humanos y/o fluidos corporales. El último criterio de equivalencia es el uso clínico y el efecto clínico. A este respecto, se comparan las poblaciones de pacientes y las afirmaciones sobre el modo de acción (Reglamento (UE) 2017/745, anexo XIV, parte A, apartado 3).
En el documento de directrices MEDDEV 2.7/1, revisión 4, anexo A1, publicado en junio de 2016 por la Comisión Europea, se establecen otros criterios para la evaluación de la equivalencia de los productos.
La equivalencia solo puede establecerse con respecto a un único producto, y deben darse por igual los tres tipos de equivalencia: clínica, técnica y biológica. «Equivalente», en el sentido de la MEDDEV 2.7/1, revisión 4, significa que no existen diferencias significativas en el rendimiento y la seguridad de los productos comparados. Las diferencias visibles e invisibles entre los productos deben analizarse exhaustivamente y hacerse públicas. En este contexto, debe evaluarse en qué medida estas diferencias pueden influir en el rendimiento clínico y la seguridad clínica de los productos. Asimismo, el fabricante debe examinar en qué medida difieren entre sí los materiales utilizados en los dos productos que se van a comparar y, en su caso, su procesamiento. Esto puede influir en las propiedades biológicas y, por lo tanto, afectar a la equivalencia en el efecto médico de los dispositivos. Debe determinarse, documentarse y evaluarse si este es el caso. En el caso de los productos sanitarios en los que se puedan realizar mediciones, estas deben registrarse y compararse con las de los productos equivalentes. Los planos técnicos y las representaciones gráficas también deben incluirse en la evaluación. En lo que respecta al diseño técnico de los dispositivos entre sí, la equivalencia también debe darse en cuanto a las características técnicas. Los dispositivos que tienen el mismo efecto médico o terapéutico no son comparables entre sí si presentan enfoques técnicos diferentes. En principio, según la MEDDEV 2.7/1, solo se da la equivalencia de los productos sanitarios cuando, en el caso de un producto con el marcado CE, los datos clínicos obtenidos se hayan recabado de acuerdo con la finalidad indicada en el prospecto (MEDDEV 2.7/1 rev. 4, 2016, p. 33).
En caso de que el fabricante no pueda demostrar la conformidad del producto sanitario en lo que respecta a su rendimiento clínico mediante la evaluación clínica, existe la posibilidad de demostrarla mediante un ensayo clínico. Johner (2018) escribe, en referencia a los ensayos clínicos de productos sanitarios: «La mayoría de los fabricantes intentan evitar a toda costa los ensayos clínicos de productos sanitarios. No es de extrañar: un ensayo clínico requiere mucho tiempo y dinero, y los requisitos reglamentarios que debe cumplir son amplios y complejos» (Johner, 2018a)
El proceso de evaluación clínica debe llevarse a cabo a lo largo de todo el ciclo de vida del producto y actualizarse continuamente mediante el establecimiento de un proceso de seguimiento clínico por parte del fabricante (Reglamento (UE) 2017/745, cap. VI, art. 61). Por lo tanto, debe realizarse una evaluación clínica incluso cuando el fabricante tenga que llevar a cabo un ensayo clínico.
(Walitschek, 2018)
This term appears in
- Wenn der Strom nicht fließt
- Chronischer Rückenschmerz Mikrostrom
- Radialislähmung nach Schulter-TEP
- Patienteninformationen
- Schlafqualität und Mikrostrom
- Studien 2023-2024 zur Mikrostromtherapie
- Literatur Mikrostrom
- Mikrostrom veraltete Technologie
- Rheuma Luxxamed Mikrostrom
- Indikationen PMCF-Studie 2022
- Studie Luxxamed Mikrostrom Nachweis
- Study Luxxamed Microcurrent Detection