PMCF – Follow-up clinico post-commercializzazione
Il PMCF, ovvero il follow-up clinico post-commercializzazione di un dispositivo medico, descrive il processo con cui un'azienda verifica se e in che modo un dispositivo medico presenti le prestazioni necessarie nell'ambito della sua destinazione d'uso. – In breve, il fabbricante deve dimostrare in modo valido che il dispositivo medico è efficace!
I fabbricanti effettuano una valutazione clinica in conformità ai requisiti stabiliti nell’articolo 61 e nell’allegato XIV, che comprende anche un follow-up clinico post-commercializzazione.
(Regolamento (UE) sui dispositivi medici 2017/745, art. 10, par. 3)
È quindi chiaro che i dispositivi medici perseguono sempre un’efficacia comprovata!
Siete utenti della terapia a microcorrenti LuXXaMed e siete interessati a partecipare allo studio?
Allora inviate semplicemente una breve e-mail all’indirizzo pw (at) luxxame.de – I partecipanti allo studio riceveranno come rimborso spese la fornitura regolare di elettrodi adesivi!
PMCF con i dispositivi a microcorrente LuXXaMed
Noi di LuXXaMed GmbH, azienda certificata ISO 13485, puntiamo sugli studi, più precisamente sugli studi condotti dagli utenti. A tal fine, gli utenti dei dispositivi a microcorrente LuXXaMed (medici, fisioterapisti, naturopati ed ergoterapisti) possono partecipare a uno studio PMCF. Nell’area riservata del sito web della LuXXaMed GmbH abbiamo sviluppato appositamente un questionario.
Per compilare il questionario in formato digitale, gli utenti impiegano non più di 3-5 minuti. Nel 2021 è stata effettuata l’ultima valutazione su un totale di 1417 trattamenti singoli. ➡ Clicca qui per accedere allo studio
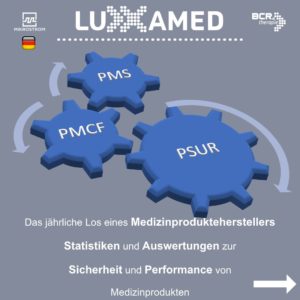
Ai sensi del MDR, i produttori sono tenuti a effettuare una valutazione clinica e un monitoraggio post-commercializzazione del prodotto (Regolamento (UE) 2017/745, art. 10, comma 3). Una valutazione clinica è necessaria per tutti i dispositivi medici della classe di rischio IIa, senza eccezioni. Deve essere condotta secondo una procedura precedentemente definita in modo preciso dal produttore. I principi di questa procedura di valutazione delle prestazioni cliniche consistono in una valutazione critica della letteratura scientifica specialistica e nella dimostrazione che il prodotto da valutare sia equivalente al prodotto a cui si riferiscono i dati della letteratura scientifica specialistica. La base per determinare l’equivalenza è costituita dalla destinazione d’uso dei prodotti, nonché dai requisiti di sicurezza e di prestazione, che devono essere simili. Inoltre, nell’allegato XIV dell’MDR sono elencate ulteriori caratteristiche che devono essere prese in considerazione per valutare la somiglianza dei dispositivi medici nell’ambito di una valutazione clinica. In tale allegato si afferma che i prodotti devono essere simili dal punto di vista tecnico e biologico. L’equivalenza tecnica implica che il design, le specifiche e le proprietà fisico-chimiche dei prodotti, ad esempio il loro rilascio di energia o gli algoritmi software sottostanti, debbano essere simili. A livello biologico, la comparabilità va valutata in relazione al contatto e all’interazione con i tessuti umani e/o i fluidi corporei. L’ultimo criterio di equivalenza riguarda l’uso clinico e l’effetto clinico. A tal proposito, vengono confrontate le popolazioni di pazienti e le indicazioni relative al meccanismo d’azione (Regolamento (UE) 2017/745, allegato XIV, parte A, paragrafo 3).
Nel documento di orientamento MEDDEV 2.7/1, revisione 4, allegato A1, pubblicato dalla Commissione europea nel giugno 2016, vengono indicati ulteriori criteri per la valutazione dell’equivalenza dei prodotti.
L’equivalenza può essere stabilita solo rispetto a un unico prodotto e tutti e tre i tipi di equivalenza – clinica, tecnica e biologica – devono essere soddisfatti in egual misura. Ai sensi del MEDDEV 2.7/1 revisione 4, «simile» significa che non vi sono differenze significative nelle prestazioni e nella sicurezza dei dispositivi da confrontare. Le differenze evidenti e non evidenti tra i dispositivi devono essere analizzate in modo esaustivo e rese note. In questo contesto, occorre verificare in che misura tali differenze possano influire sulle prestazioni cliniche e sulla sicurezza clinica dei dispositivi. Il fabbricante deve inoltre esaminare in che misura i materiali utilizzati nei due prodotti da confrontare, e, se del caso, la loro lavorazione, differiscano tra loro. Ciò può influire sulle proprietà biologiche e quindi incidere sull’equivalenza dell’effetto medico dei dispositivi. È necessario accertare, documentare e valutare se ciò si verifichi. Nel caso di dispositivi medici per i quali è possibile effettuare misurazioni, queste devono essere registrate e confrontate con quelle dei prodotti equivalenti. Anche i disegni tecnici e le rappresentazioni grafiche devono essere inclusi nella valutazione. Per quanto riguarda la progettazione tecnica dei dispositivi tra loro, l’equivalenza deve sussistere anche in termini di caratteristiche tecniche. I dispositivi che hanno lo stesso effetto medico o terapeutico non sono comparabili tra loro se presentano approcci tecnici diversi. In linea di principio, secondo il MEDDEV 2.7/1, l’equivalenza dei dispositivi medici sussiste solo se, nel caso di un prodotto contrassegnato dal marchio CE, i dati clinici ottenuti sono stati raccolti in conformità alla destinazione d’uso indicata nelle istruzioni per l’uso (MEDDEV 2.7/1 rev. 4, 2016, pag. 33).
Qualora il produttore non fosse in grado di dimostrare la conformità del dispositivo medico, in termini di prestazioni cliniche, attraverso la valutazione clinica, esiste la possibilità di dimostrarla mediante una sperimentazione clinica. Johner (2018) scrive in riferimento alle sperimentazioni cliniche sui dispositivi medici: «La maggior parte dei produttori cerca di evitare a tutti i costi le sperimentazioni cliniche sui dispositivi medici. Non c’è da stupirsi: una sperimentazione clinica richiede molto tempo e denaro, e i requisiti normativi a cui deve sottostare sono ampi e complessi.» (Johner, 2018a)
Il processo di valutazione clinica deve svolgersi lungo l’intero ciclo di vita del prodotto ed essere aggiornato continuamente attraverso la definizione di un processo di follow-up clinico da parte del produttore (Regolamento (UE) 2017/745, cap. VI, art. 61). Una valutazione clinica deve quindi essere effettuata anche nel caso in cui il fabbricante sia tenuto a condurre una sperimentazione clinica.
(Walitschek, 2018)